【研究背景】
如果说分子中的化学键好比可以直接用短线画出的路易斯结构,那么晶体中的化学键则更像是隐藏在弥漫的平面波云雾之中。然而,被隐藏并不意味着信息不存在——哪些原子彼此成键、为什么它们成键而另一些不成键,以及这些键究竟是共价键、金属键还是离子键,仍然决定着固体的稳定性与功能。找到这种”轨道语言”,就为我们理解任何成键类型的固体材料打开了一个新的入口。
【工作介绍】
近日,德国亚琛工业大学(RWTH Aachen University)Richard Dronskowski 课题组在 Chemical Science(2025, 16, 12212–12226)上发表了一篇 Perspective,作者为 Peter C. Müller、Linda S. Reitz 和 David Hemker,通讯作者为 Richard Dronskowski。他们系统梳理了从 1916 年至今基于轨道的化学成键分析方法的发展脉络,并以三种固态碳酸盐体系为例,展示了 LOBSTER 软件包如何将平面波计算重新翻译回化学家所熟悉的原子轨道图像,从而轻松地探测固体中的化学键。
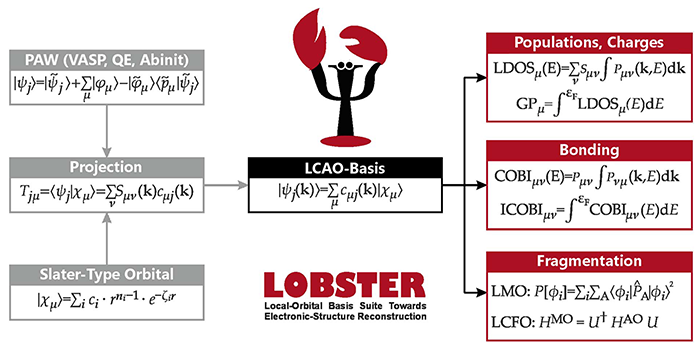
图 1. LOBSTER 工作流程概览。从 PAW 平面波函数和全电子 Slater 型轨道出发,通过幺正变换(即不损失任何信息或电子密度)得到 LCAO 型波函数。该 LCAO 型波函数随后可用于种类繁多的成键分析。
固体的电子结构计算通常采用平面波展开。平面波在数值上十分高效,构成了 VASP 和 Quantum ESPRESSO 等主流程序的基础,但它们在空间中弥漫分布,本身就是非局域的(这正是其数值高效的原因)。尽管平面波能够给出能带结构和总态密度(但给出的局域态密度并不准确),它们原则上无法指出两个原子是否成键,因为(局域波函数的)相位信息缺失了。因此,固体的化学成键分析长期以来困难重重,许多共价材料甚至一直被简单地误判为离子晶体,而金属材料在原子—原子成键方面则因缺乏工具而被直接忽略了。
LOBSTER(以及下文将介绍的较新的程序 ORBITAL)正是从这个点切入的。它首先读入平面波波函数,然后通过解析的幺正变换将其投影到一组全电子 Slater 型原子轨道上,从而得到化学家所熟悉的原子轨道线性组合(LCAO)图像。这一方法把”弥散”的平面波转化为围绕原子轨道展开的、具有方向性的分析。在 LCAO 图像下,诸如 Mulliken 和 Löwdin 原子电荷、COHP 和 COOP 成键分析、键级、多中心成键指数 COBI 以及碎片轨道分析等化学特征,都可以直接应用于固体。所有这些信息都无法直接从密度中获得,因为在物理上这是不可能的。
值得注意的是,论文中介绍的 LOBSTER 是免费的学术软件,而其商业版本 ORBITAL™ 直到最近才由 Wellenfunktion GmbH 正式发布。二者同出一源,但定位不同。LOBSTER 将维护至 2027 年或 2028 年,之后将停止更新,因此现有用户应尽早迁移至 ORBITAL™。简而言之,ORBITAL™ 是面向材料化学成键分析的下一步发展方向。
图 2. 瑞士 Wellenfunktion GmbH 公司 ORBITAL™。
与 LOBSTER 相比,ORBITAL™ 在易用性和工作流程简洁性上有了大幅提升,并配有流畅的图形界面,尤其适合教学和课题组研究生入门使用。在数值性能方面,ORBITAL™ 也快得多——官方白皮书提供了详细的对比数据,大型体系的成键分析往往只有借助 ORBITAL 才能实现。感兴趣的读者可访问 www.wellenfunktion.ch 进一步咨询,或直接致信 info@wellenfunktion.ch。
举一个例子,借助这套工具,该团队将目光转向了碳酸化学。他们以碳酸 H2CO3、碳酸氢钠 NaHCO3 和碳酸钠 Na2CO3 为模型体系,计算一步步展示了轨道电荷、键级、多中心成键,以及 σ、π 和氢键的局域分子轨道,从头到尾走完了这三种固体中的化学键(图 3)。
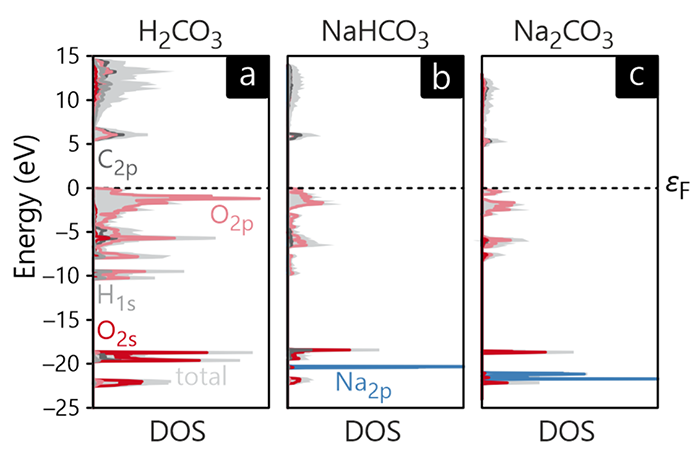
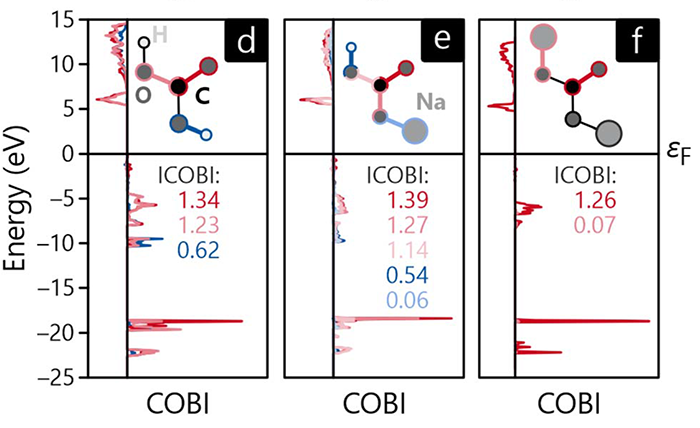
图 3. (a) H2CO3、(b) NaHCO3 和 (c) Na2CO3 的总态密度及最显著的原子贡献;(d) H2CO3、(e) NaHCO3 和 (f) Na2CO3 的能量分辨晶体轨道键指数。
论文还将基于波函数的方法与基于电子密度的 QTAIM/Bader 方法进行了对比。结果表明,Mulliken/Löwdin 电荷和 ICOBI 键级呈现的是一幅以共价性为主的图景,而 QTAIM 却把同样的体系描绘得更为离子性(图 4)。原因在于,QTAIM 把电子密度划分到互不重叠的原子盆(atomic basins)中,这使它天生对共价键不友好,因而总是高估离子性。这一原因众所周知——密度中缺少相位信息,而这恰恰是波函数所具备的。一旦改用轨道而非密度来进行计算,所有计算的速度也会快得多。
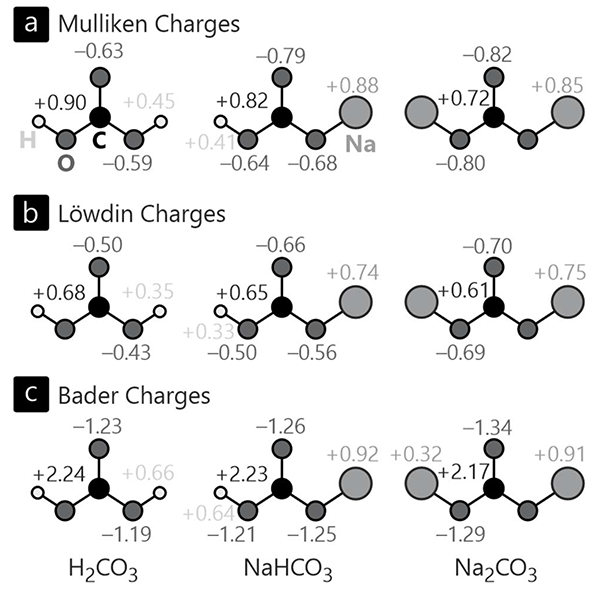
图 4. 固态碳酸、碳酸氢钠和碳酸钠的简化示意,以及用 LOBSTER 计算得到的相应 (a) Mulliken 和 (b) Löwdin 电荷;(c) 给出 Bader 电荷以供对比。
【结论】
这项工作把轨道投影和化学成键分析与固体化学的传统问题联系起来,为理解晶体中的化学键提供了更清晰的基础。它表明,虽然基于密度的方法十分便捷,但在描述各类体系时都存在固有的局限;关键在于回归波函数本身。目前,LOBSTER(面向学术界)和 ORBITAL™(同时面向工业界和学术界)主要聚焦于电荷、成键指标和碎片分析,这些功能性指标通过轨道图像直观地呈现出来。未来,融入对应轨道、广义价键、从头算氧化态评分等更多内容,有望把固体化学成键分析提升到更高的水平,尤其是在设计更优异的材料方面。最近发表在 Science Adv.(2025, 11, eadx9540)上的、厘清闪存工作机制的研究,正是一个很好的例证。